


Visualizações: 222 Autor: Lake Tempo de publicação: 14/01/2026 Origem: Site


Menu Conteúdo
● Introdução: Navegando no Léxico Regulatório
● Classificação de batas de isolamento da FDA
● Os caminhos para o mercado: liberação vs. registro
>> 1. Para Batas de Isolamento Classe II (Barreira Moderada-Alta)
>> 2. Para Batas de Isolamento Classe I (Barreira Mínima-Baixa)
● Principais padrões e validação de desempenho
● Implicações para instalações e aquisições de cuidados de saúde
● O Contexto Global: Marcação CE e Outros Mercados
● A conexão com a visualização médica e a prática OEM
>> 1. Qual é a diferença entre “aprovação” e “liberação” da FDA para aventais de isolamento?
>> 3. Se um avental estiver rotulado como 'Registrado pela FDA', ele é seguro para uso em cirurgia?
>> 4. Todas as batas de isolamento vendidas nos EUA são obrigadas a atender ao padrão AAMI PB70?
No mundo rigorosamente regulamentado dos cuidados de saúde, a distinção entre aprovação, autorização e registo é fundamental para o acesso ao mercado e a conformidade. Essa experiência se estende à compreensão dos requisitos para todos os produtos médicos, incluindo equipamentos de proteção individual (EPI). Um ponto comum de confusão para especialistas em compras, administradores de saúde e até mesmo fabricantes é se vestidos de isolamento requerem aprovação do FDA. Este artigo fornece um esclarecimento definitivo sobre a posição regulatória da Administração de Alimentos e Medicamentos dos EUA (FDA) sobre aventais de isolamento, explicando as diferenças sutis entre aprovação, autorização e registro, e descrevendo as obrigações de conformidade para fabricantes e instalações de saúde.

O termo “aprovado pela FDA” é frequentemente usado coloquialmente para significar que um produto é comercializado legalmente nos Estados Unidos. Contudo, do ponto de vista regulamentar, “aprovação” tem um significado específico, normalmente associado a dispositivos de Classe III de alto risco (como pacemakers implantáveis) ou a novos medicamentos. Os vestidos de isolamento se enquadram em uma categoria regulatória diferente. Compreender a terminologia correta – aprovada pela FDA ou registrada pela FDA – é essencial para aquisição, fabricação e uso em conformidade.
O FDA regulamenta vestidos de isolamento como dispositivos médicos. A sua classificação baseia-se na utilização prevista e no nível de risco que representam para pacientes e utilizadores.
- Uso pretendido: Para proteger o usuário da transferência de microorganismos e fluidos corporais em situações de isolamento do paciente e para proteger o paciente do usuário.
- Classificação FDA: A FDA classifica batas cirúrgicas e outras vestimentas cirúrgicas como dispositivos médicos de Classe II (controles especiais). No entanto, a classificação das batas de isolamento depende especificamente do desempenho reivindicado.
- Batas de isolamento que reivindicam um nível moderado a alto de proteção de barreira contra fluidos (por exemplo, aquelas classificadas para procedimentos cirúrgicos ou outros procedimentos com uso intensivo de fluidos) são normalmente regulamentadas como dispositivos de Classe II.
- As batas de isolamento destinadas apenas a níveis mínimos a baixos de proteção de barreira contra fluidos (por exemplo, para cuidados básicos de pacientes onde não se prevê exposição substancial a fluidos) podem ser regulamentadas como dispositivos de Classe I (controles gerais).
Esta classificação determina o caminho regulatório para o mercado.
Este é o cerne da resposta à questão titular.
Esses aventais exigem autorização FDA 510(k) (geralmente chamada de “notificação pré-comercialização”). Eles não recebem “aprovação da FDA”.
- Processo de liberação 510(k): O fabricante deve demonstrar ao FDA que sua nova bata de isolamento é substancialmente equivalente a um 'dispositivo predicado' comercializado legalmente e já no mercado (por exemplo, outra bata de isolamento aprovada com uso pretendido e características tecnológicas semelhantes).
- Evidência necessária: A submissão inclui informações detalhadas sobre design, materiais, testes de desempenho de acordo com padrões reconhecidos (como ANSI/AAMI PB70), rotulagem e biocompatibilidade.
- Resultado: Após uma análise bem-sucedida, o FDA libera o dispositivo para comercialização. O fabricante recebe uma “carta de liberação” e não uma “carta de aprovação”.
Esses vestidos estão isentos da revisão pré-comercialização 510(k). No entanto, eles não são regulamentados.
- Registro e listagem na FDA: O fabricante deve registrar seu estabelecimento na FDA e listar suas batas de isolamento Classe I no banco de dados da FDA.
- Adesão aos Controles Gerais: O fabricante deve cumprir os controles gerais, que incluem: registro do estabelecimento, listagem de dispositivos, adesão aos requisitos de rotulagem, fabricação de acordo com Boas Práticas de Fabricação (BPF/QSR) e notificação de eventos adversos.
- Sem revisão da FDA: A FDA não revisa ativamente os dados de segurança e eficácia desses dispositivos isentos de Classe I antes de serem comercializados, mas eles estão sujeitos à vigilância e inspeção pós-comercialização.
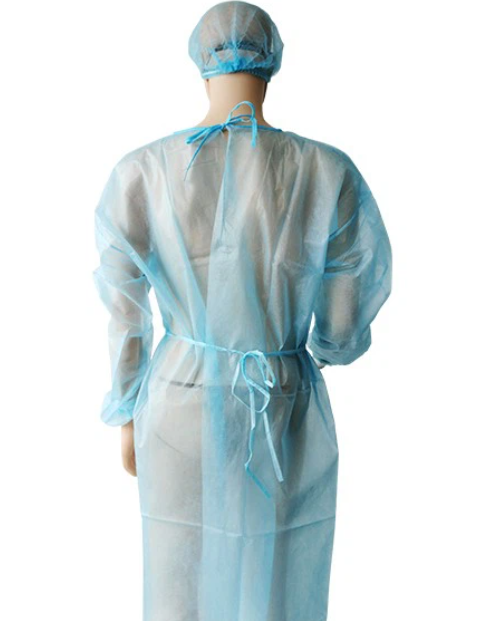
Quer sejam Classe I ou II, todas as batas de isolamento comercializadas nos EUA devem ter o seu desempenho validado em relação aos padrões de consenso. O padrão principal é:
- ANSI/AAMI PB70: *Desempenho de barreira contra líquidos e classificação de roupas e campos de proteção destinados ao uso em instalações de saúde.*
- Esta norma estabelece quatro níveis de proteção (Níveis 1-4) com base na resistência da bata à penetração de líquidos sob pressão crescente.
- Para uma submissão 510(k) para uma bata Classe II, o teste de acordo com AAMI PB70 é um componente central para provar equivalência substancial.
- Para aquisição, especificar o nível AAMI PB70 necessário (por exemplo, Nível 2 para isolamento padrão, Nível 3 para pronto-socorro ou durante um procedimento de broncoscopia) é mais crítico do que apenas buscar um status de “aprovado pela FDA”.
Para hospitais e clínicas, compreender esta distinção é vital para a gestão de riscos e conformidade:
- Due Diligence de Aquisição: Ao comprar aventais de isolamento, especialmente para procedimentos de risco moderado a alto, a instalação deve verificar o status do produto na FDA. Para aplicações críticas, eles devem solicitar o número de autorização 510(k) do fabricante (número K) e o resumo dos testes de desempenho (incluindo o nível AAMI PB70).
- Conformidade da Comissão Conjunta: Os organismos de acreditação esperam que as instalações utilizem dispositivos médicos de acordo com o uso pretendido e as instruções do fabricante, aprovadas ou registradas pela FDA.
- Responsabilidade: O uso de uma bata de isolamento que não esteja devidamente liberada/registrada para o uso pretendido, ou a utilização de uma bata de Classe I para um procedimento com alto teor de fluidos, expõe a instalação a responsabilidades significativas no caso de um evento de exposição.
Para trabalho e exportação global de OEM, outras estruturas regulatórias se aplicam:
- União Europeia (UE): As batas de isolamento são regulamentadas pelo Regulamento de Dispositivos Médicos (MDR) como dispositivos de Classe I ou Classe IIa, exigindo uma Marca CE após uma avaliação por um Organismo Notificado (para classes superiores) ou autodeclaração (para alguns dispositivos de Classe I).
- Outros mercados: Países como o Canadá (Health Canada), o Japão (PMDA) e a Austrália (TGA) têm os seus próprios requisitos regulamentares, muitas vezes envolvendo a análise de dados de desempenho em relação a padrões reconhecidos.
No contexto da utilização de equipamento de visualização avançado, a escolha da bata de isolamento depende frequentemente do procedimento:
- Procedimentos com alto teor de líquidos: Durante uma intubação com um videolaringoscópio onde é usada sucção ativa, ou durante uma broncoscopia com lavagem, a equipe necessita de batas AAMI PB70 Nível 3 ou 4, que são quase certamente dispositivos de Classe II, 510(k) aprovados.
- Manuseio com baixo teor de fluidos: Um técnico que instala um processador de imagens médicas em uma sala de serviço limpa pode precisar apenas de uma bata de isolamento básica (Classe I) para higiene geral.
Como OEM, quando fornecemos kits ou carrinhos de procedimento completos que incluem EPI, devemos garantir que quaisquer aventais de isolamento incluídos tenham o status regulatório correto para o mercado pretendido (por exemplo, autorização da FDA para os EUA, marca CE para a Europa).
Para responder definitivamente à pergunta: “As batas de isolamento precisam ser aprovadas pela FDA?” — Não, elas não recebem “aprovação da FDA”. No entanto, elas estão sujeitas a regulamentações rigorosas da FDA. O requisito depende de suas reivindicações de proteção: Batas de isolamento que reivindicam um nível moderado a alto de proteção de barreira contra fluidos (normalmente AAMI PB70 Nível 2 e superior para uso cirúrgico ou de exposição a fluidos) devem obter autorização FDA 510(k) como dispositivos de Classe II. Batas de isolamento básicas para risco mínimo são dispositivos de Classe I que devem ser registrados e listados pela FDA, mas estão isentos de revisão pré-comercialização. Para prestadores de serviços de saúde e especialistas em compras, a tarefa crucial é combinar o status da bata na FDA e seu nível de desempenho validado AAMI PB70 com o risco clínico específico. Numa era em que a diversificação da cadeia de abastecimento é comum, a verificação desta documentação regulamentar e de desempenho é um componente inegociável da segurança do paciente e do pessoal, tão fundamental como garantir a esterilidade de um ureteroscópio descartável ou a calibração de um processador de imagens médicas.
A aprovação da FDA é um termo específico para o processo de revisão mais rigoroso, normalmente para novos dispositivos ou medicamentos de suporte à vida Classe III. Batas de isolamento não passam por isso. A autorização da FDA (510(k)) é o caminho para a maioria das batas de isolamento. Isso significa que o FDA revisou os dados do fabricante e determinou que o vestido é “substancialmente equivalente” a um dispositivo predicado já comercializado legalmente. É uma determinação de equivalência, não uma aprovação independente de segurança e eficácia.
Você pode verificar os bancos de dados públicos do FDA:
1. Para dispositivos liberados 510(k) (Classe II): Use o banco de dados de notificação pré-comercialização 510(k). Pesquise pelo nome do fabricante, nome do produto ou número 510(k) (número K).
2. Para dispositivos registrados/listados (todas as classes): Use o banco de dados de registro de estabelecimento e listagem de dispositivos da FDA. Pesquise pelo nome ou número de registro do fabricante para ver os dispositivos listados, incluindo batas de isolamento Classe I.
Fabricantes respeitáveis também fornecerão seu status FDA e números de liberação/listagem mediante solicitação.
Não necessariamente. 'Registrado pela FDA' geralmente indica um dispositivo Classe I, que normalmente é destinado a um risco mínimo a baixo de exposição a fluidos. A cirurgia envolve exposição moderada a alta a fluidos, exigindo uma bata que atenda a um padrão AAMI PB70 mais elevado (Nível 3 ou 4), que seria um dispositivo de Classe II, com aprovação 510(k). Usar uma bata Classe I meramente “registrada” em cirurgia seria um uso off-label e uma grave violação de segurança. Sempre combine o uso pretendido da bata e o nível AAMI com o procedimento.
Embora o FDA não *exija* conformidade com nenhum padrão voluntário específico, para que um fabricante obtenha autorização 510(k) para uma bata de isolamento Classe II, ele deve demonstrar desempenho. Os testes de acordo com o padrão ANSI/AAMI PB70 são a maneira universalmente reconhecida e mais prática de fazer isso. Portanto, praticamente todas as batas de isolamento comercializadas legalmente com qualquer alegação significativa de barreira contra fluidos terão sido testadas e classificadas de acordo com AAMI PB70. É a referência do setor.
As consequências podem ser graves:
- Ação Regulatória: A FDA pode emitir advertências, apreender produtos ou buscar liminares.
- Falha na acreditação: Organizações como a Joint Commission podem citar a facilidade de não conformidade com padrões que exigem o uso de dispositivos adequadamente regulamentados.
- Maior responsabilidade: No caso de exposição da equipe ou infecção do paciente atribuída a EPI inadequado, a instalação assumirá total responsabilidade, já que o status regulatório da bata não forneceria uma defesa. O seguro pode não cobrir tais incidentes.
- Danos à reputação: Perda de confiança dos funcionários e da comunidade.
[1] https://www.fda.gov/medical-devices/personal-protective-equipment-infection-control/isolation-gowns
[2] https://www.fda.gov/medical-devices/overview-device-regulation/classify-your-medical-device
[3] https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfPMN/pmn.cfm
[4] https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfRL/rl.cfm
[5] https://www.aami.org/docs/default-source/standards-library/ansi-aami-pb70.pdf
[6] https://www.ecfr.gov/current/title-21/chapter-I/subchapter-H/part-878/subpart-D/section-878.4040
[7] https://www.fda.gov/media/136449/download
[8] https://www.cdc.gov/infectioncontrol/guidelines/isolation/index.html
[9] https://www.jointcommission.org/standards/standard-faqs/hospital-and-hospital-clinics/infection-prevention-and-control-ic/000002266/


