


コンテンツメニュー
>> 1. クラス II 隔離ガウン (中程度〜高バリア) の場合
>> 2. クラス I 隔離ガウンの場合 (最小-低バリア)
● 結論
>> 1. 隔離ガウンに対する FDA の「承認」と「認可」の違いは何ですか?
>> 2. 特定のアイソレーションガウンモデルが FDA に認可または登録されているかどうかを確認するにはどうすればよいですか?
>> 3. ガウンに「FDA 登録済み」というラベルが付いている場合、手術で使用しても安全ですか?
>> 4. 米国で販売されるすべての隔離ガウンは、AAMI PB70 規格を満たす必要がありますか?
>> 5. FDA に準拠していない隔離ガウンを使用している施設にはどのような影響がありますか?
● 参考文献
厳しく規制された医療の世界では、市場アクセスとコンプライアンスにとって承認、認可、登録の区別が重要です。この専門知識は、個人用保護具 (PPE) を含むすべての医療製品の要件の理解にまで及びます。調達専門家、医療管理者、さらには製造業者がよく混乱するのは、 隔離ガウンに は FDA の承認が必要です。この記事では、隔離用ガウンに対する米国食品医薬品局 (FDA) の規制上の立場を明確に説明し、承認、認可、登録の微妙な違いを説明し、製造業者と医療施設の遵守義務の概要を説明します。

「FDA 承認済み」という用語は、製品が米国で合法的に販売されていることを意味する口語的な意味でよく使用されます。ただし、規制の観点から見ると、「承認」には特別な意味があり、通常は高リスクのクラス III 機器 (植込み型ペースメーカーなど) や新薬に関連しています。隔離ガウンは別の規制カテゴリに分類されます。準拠した調達、製造、使用には、FDA 認可または FDA 登録済みの正しい用語を理解することが不可欠です。
FDA は隔離ガウンを医療機器として規制しています。それらの分類は、使用目的と、患者やユーザーにもたらすリスクのレベルに基づいています。
- 使用目的: 患者が隔離されている状況で微生物や体液の移入から着用者を保護するため、また着用者から患者を保護するために。
- FDA 分類: FDA は、手術用ガウンおよびその他の手術用衣類をクラス II 医療機器 (特別管理) として分類しています。ただし、隔離ガウンの分類は、特にその主張されている性能に依存します。
- 中程度から高レベルの体液バリア保護を主張する隔離ガウン(たとえば、外科手術またはその他の大量の体液を必要とする処置向けに評価されたもの)は、通常、クラス II デバイスとして規制されます。
- 最小限から低レベルの体液バリア保護のみを目的とした隔離ガウン(例:実質的な体液への曝露が予想されない基本的な患者ケア)は、クラス I 機器(一般対照)として規制される場合があります。
この分類は、市場への規制経路を決定します。
これが、タイトルの質問に対する答えの核心です。
これらのガウンには FDA 510(k) の許可 (通常、「市販前通知」と呼ばれます) が必要です。これらは「FDA の承認」を受けていません。
- 510(k) 認可プロセス: 製造業者は、自社の新しい隔離ガウンが、すでに市場に流通している合法的に販売されている「述語デバイス」と実質的に同等であることを FDA に証明する必要があります (例: 同様の使用目的と技術的特性を持つ別の認可済みの隔離ガウン)。
- 必要な証拠: 提出物には、設計、材料、認められた規格 (ANSI/AAMI PB70 など) に従った性能テスト、ラベル表示、および生体適合性に関する詳細情報が含まれます。
- 結果: 審査が成功すると、FDA はデバイスの販売を許可します。メーカーは「承認書」ではなく「認可書」を受け取ります。
これらのガウンは 510(k) の市場前レビューから免除されます。ただし、それらは規制されていないわけではありません。
- FDA の登録とリスト: 製造業者は、自社の施設を FDA に登録し、クラス I 隔離ガウンを FDA のデータベースにリストする必要があります。
- 一般管理の遵守: 製造業者は、事業所登録、機器リスト、ラベル表示要件の遵守、適正製造基準 (GMP/QSR) に従った製造、有害事象の報告などの一般管理を遵守する必要があります。
- FDA の審査なし: FDA は、これらの免除クラス I 機器の安全性と有効性のデータを市販前に積極的に審査することはありませんが、市販後の監視と検査の対象となります。
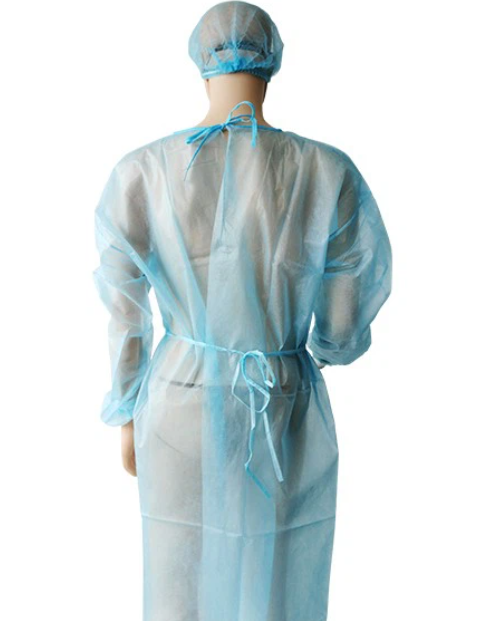
クラス I であっても II であっても、米国で販売されているすべての隔離ガウンは、コンセンサス基準に照らしてその性能が検証される必要があります。主な標準は次のとおりです。
- ANSI/AAMI PB70: *医療施設での使用を目的とした防護服およびドレープの液体バリア性能と分類。*
- この規格は、増加する圧力下での液体の浸透に対するガウンの耐性に基づいて、4 つの保護レベル (レベル 1 ~ 4) を確立します。
- クラス II ガウンの 510(k) 提出の場合、AAMI PB70 に基づくテストは、実質的な同等性を証明するための中心的な要素です。
- 調達の場合、必要な AAMI PB70 レベル (例、標準分離の場合はレベル 2、ER または気管支鏡検査の場合はレベル 3) を指定することは、単に「FDA の承認済み」ステータスを求めるよりも重要です。
病院や診療所にとって、この違いを理解することはリスク管理とコンプライアンスにとって不可欠です。
- 調達デューデリジェンス: 特に中リスクから高リスクの処置用の隔離ガウンを購入する場合、施設は製品の FDA ステータスを確認する必要があります。重要なアプリケーションの場合は、メーカーの 510(k) 認可番号 (K 番号) と性能テストの概要 (AAMI PB70 レベルを含む) を要求する必要があります。
- 合同委員会の遵守: 認定機関は、施設が FDA 認可または登録された使用目的および製造業者の指示に従って医療機器を使用することを期待します。
- 責任: 意図された用途に対して適切に認可/登録されていない隔離ガウンを使用したり、高体液処置にクラス I ガウンを使用したりすると、暴露事象が発生した場合に施設が重大な責任にさらされることになります。
グローバルな OEM 作業と輸出には、他の規制枠組みが適用されます。
- 欧州連合 (EU): 隔離ガウンは、医療機器規制 (MDR) の下でクラス I またはクラス IIa 機器として規制されており、認証機関による評価 (上位クラスの場合) または自己申告 (一部のクラス I 機器の場合) 後の CE マークが必要です。
- その他の市場: カナダ (カナダ保健省)、日本 (PMDA)、オーストラリア (TGA) などの国には独自の規制要件があり、多くの場合、認知された基準に対するパフォーマンス データのレビューが含まれます。
高度な視覚化機器を使用する場合、隔離ガウンの選択は手順に依存することがよくあります。
- 高流動性処置: 積極的な吸引が使用されるビデオ喉頭鏡による挿管中、または洗浄を伴う気管支鏡検査中、スタッフは AAMI PB70 レベル 3 または 4 のガウンを必要とします。これはほぼ確実にクラス II、510(k) クリア済みのデバイスです。
- 低流体の取り扱い: 清潔なユーティリティ ルームで医用画像プロセッサをセットアップする技術者は、一般的な衛生のために基本的な隔離ガウン (クラス I) のみが必要な場合があります。
OEM として、PPE を含む完全な手順キットまたはカートを提供する場合、バンドルされた隔離ガウンが対象市場に適した規制ステータス (米国の FDA 認可、欧州の CE マークなど) を確実に満たしていることを確認する必要があります。
「隔離ガウンは FDA の承認を受ける必要がありますか?」という質問に明確に答えるには、いいえ、「FDA の承認」は受けません。ただし、厳しい FDA 規制の対象となります。要件は保護主張によって異なります。中程度から高レベルの体液バリア保護を主張する隔離ガウン(通常、外科用または体液暴露での使用の場合は AAMI PB70 レベル 2 以上)は、クラス II デバイスとして FDA 510(k) の認可を取得する必要があります。リスクを最小限に抑えるための基本的な隔離ガウンは、FDA に登録およびリストされる必要があるクラス I デバイスですが、市販前の審査は免除されています。医療提供者や調達専門家にとって重要な課題は、ガウンの FDA ステータスと検証済みの AAMI PB70 パフォーマンス レベルを特定の臨床リスクに適合させることです。サプライチェーンの多様化が一般的である時代において、この規制とパフォーマンスの文書を検証することは、使い捨て尿管鏡の無菌性の確保や医用画像プロセッサの校正と同様に、患者とスタッフの安全にとって交渉の余地のない要素です。
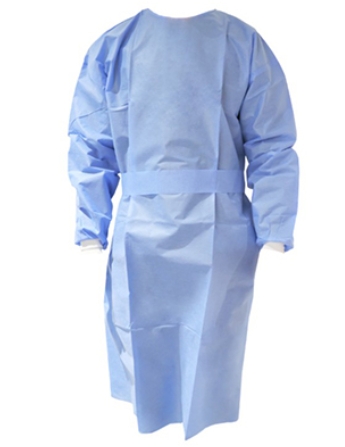
FDA の承認は、通常は新しいクラス III の延命器具や医薬品を対象とした、最も厳格な審査プロセスを表す特別な用語です。隔離ガウンはこれを通過しません。 FDA クリアランス (510(k)) は、ほとんどの隔離ガウンの経路です。これは、FDAがメーカーのデータを検討し、このガウンがすでに合法的に販売されている述語デバイスと「実質的に同等」であると判断したことを意味する。これは同等性の判断であり、安全性と有効性を独立して承認するものではありません。
FDA の公開データベースを確認できます。
1. 510(k) クリア済みデバイス (クラス II) の場合: 510(k) 市場前通知データベースを使用します。メーカー名、製品名、または510(k)ナンバー(Kナンバー)で検索してください。
2. 登録/リストされた機器 (すべてのクラス) の場合: FDA 施設登録および機器リスト データベースを使用します。メーカー名または登録番号で検索すると、クラス I 隔離ガウンを含む、リストされているデバイスが表示されます。
評判の良い製造業者は、要求に応じて FDA ステータスと認可/リスト番号も提供します。
必ずしもそうとは限りません。 「FDA 登録済み」はクラス I デバイスを示すことが多く、これは通常、液体暴露のリスクが最小限または低いことを目的としています。手術には中程度から高度の体液への曝露が伴うため、クラス II、510(k) クリアのデバイスとなる、より高い AAMI PB70 規格 (レベル 3 または 4) を満たすガウンが必要です。単に「登録済み」のクラス I ガウンを手術で使用することは、適応外使用となり、重大な安全違反となります。ガウンの明確な使用目的と AAMI レベルを必ず手順に合わせてください。
FDA は特定の自主基準への準拠を「義務付け」ませんが、メーカーがクラス II 隔離ガウンの 510(k) クリアランスを取得するには、性能を実証する必要があります。 ANSI/AAMI PB70 規格に準拠したテストは、広く認知されており、これを行うための最も実用的な方法です。したがって、実質的に、何らかの意味のある液体バリアを主張する合法的に販売されている隔離用ガウンはすべて、AAMI PB70 に従ってテストおよび分類されています。それは業界のベンチマークです。
その結果は深刻になる可能性があります。
- 規制措置: FDA は警告を発したり、製品を差し押さえたり、差し止め命令を求めたりすることができます。
- 認定不合格: 合同委員会のような組織は、適切に規制された機器の使用を要求する基準に施設が準拠していないとして、施設を非難することができます。
- 責任の増大: 不適切な PPE が原因でスタッフの感染や患者の感染が発生した場合、ガウンの規制上のステータスは防御策にならないため、施設は全責任を負うことになります。保険ではそのような事故はカバーされない場合があります。
- 風評被害: スタッフや地域社会からの信頼の喪失。
[1] https://www.fda.gov/medical-devices/personal-protective-equipment-infection-control/isolation-gowns
[2] https://www.fda.gov/medical-devices/overview-device-regulation/classify-your-medical-device
[3] https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfPMN/pmn.cfm
[4] https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfRL/rl.cfm
[5] https://www.aami.org/docs/default-source/standards-library/ansi-aami-pb70.pdf
[6] https://www.ecfr.gov/current/title-21/chapter-I/subchapter-H/part-878/subpart-D/section-878.4040
[7] https://www.fda.gov/media/136449/download
[8] https://www.cdc.gov/infectioncontrol/guidelines/isolation/index.html
[9] https://www.jointcommission.org/standards/standard-faqs/hospital-and-hospital-clinics/infection-prevention-and-control-ic/000002266/


