


Vistas: 222 Autor: Lake Hora de publicación: 2026-01-14 Origen: Sitio


Menú de contenido
● Introducción: Navegando por el léxico regulatorio
● Clasificación de batas de aislamiento de la FDA
● Los caminos hacia el mercado: autorización versus registro
>> 1. Para batas de aislamiento Clase II (barrera moderada-alta)
>> 2. Para batas de aislamiento Clase I (barrera mínima-baja)
● Estándares clave y validación del desempeño
● Implicaciones para las instalaciones y adquisiciones de atención médica
● El contexto global: el marcado CE y otros mercados
● La conexión con la visualización médica y la práctica OEM
>> 3. Si una bata tiene la etiqueta 'Registrada por la FDA', ¿es segura su uso en cirugía?
En el mundo rigurosamente regulado de la atención sanitaria, la distinción entre aprobación, autorización y registro es fundamental para el acceso al mercado y el cumplimiento. Esta experiencia se extiende a la comprensión de los requisitos de todos los productos médicos, incluido el equipo de protección personal (EPP). Un punto común de confusión para los especialistas en adquisiciones, los administradores de atención médica e incluso los fabricantes es si Las batas de aislamiento requieren la aprobación de la FDA. Este artículo proporciona una aclaración definitiva de la postura regulatoria de la Administración de Alimentos y Medicamentos de EE. UU. (FDA) sobre las batas de aislamiento, explica las diferencias matizadas entre aprobación, autorización y registro, y describe las obligaciones de cumplimiento para los fabricantes y los centros de atención médica.

El término 'aprobado por la FDA' se utiliza a menudo de forma coloquial para indicar que un producto se comercializa legalmente en los Estados Unidos. Sin embargo, desde un punto de vista regulatorio, 'aprobación' tiene un significado específico, típicamente asociado con dispositivos de Clase III de alto riesgo (como marcapasos implantables) o medicamentos nuevos. Las batas de aislamiento se incluyen en una categoría regulatoria diferente. Comprender la terminología correcta (autorizada por la FDA o registrada por la FDA) es esencial para que la adquisición, la fabricación y el uso cumplan con las normas.
La FDA regula las batas de aislamiento como dispositivos médicos. Su clasificación se basa en el uso previsto y el nivel de riesgo que suponen para pacientes y usuarios.
- Uso previsto: Proteger al usuario de la transferencia de microorganismos y fluidos corporales en situaciones de aislamiento del paciente y para proteger al paciente del usuario.
- Clasificación de la FDA: La FDA clasifica las batas quirúrgicas y otras prendas quirúrgicas como dispositivos médicos de Clase II (controles especiales). Sin embargo, la clasificación de las batas de aislamiento depende específicamente de su rendimiento declarado.
- Las batas de aislamiento que afirman tener un nivel de protección de barrera contra líquidos de moderado a alto (por ejemplo, las clasificadas para procedimientos quirúrgicos u otros procedimientos que requieren un uso intensivo de líquidos) generalmente están reguladas como dispositivos de Clase II.
- Las batas de aislamiento destinadas únicamente a niveles mínimos o bajos de protección de barrera contra líquidos (p. ej., para atención básica del paciente donde no se prevé una exposición sustancial a líquidos) pueden regularse como dispositivos de Clase I (controles generales).
Esta clasificación dicta el camino regulatorio hacia el mercado.
Este es el núcleo de la respuesta a la pregunta del título.
Estas batas requieren autorización 510(k) de la FDA (a menudo denominada 'notificación previa a la comercialización'). No reciben la 'aprobación de la FDA'.
- Proceso de autorización 510(k): El fabricante debe demostrar a la FDA que su nueva bata de aislamiento es sustancialmente equivalente a un 'dispositivo base' comercializado legalmente y que ya está en el mercado (por ejemplo, otra bata de aislamiento autorizada con características tecnológicas y uso previsto similares).
- Evidencia requerida: la presentación incluye información detallada sobre diseño, materiales, pruebas de rendimiento según estándares reconocidos (como ANSI/AAMI PB70), etiquetado y biocompatibilidad.
- Resultado: Tras una revisión exitosa, la FDA autoriza la comercialización del dispositivo. El fabricante recibe una 'carta de autorización', no una 'carta de aprobación'.
Estas batas están exentas de la revisión previa a la comercialización 510(k). Sin embargo, no están desregulados.
- Registro y listado de la FDA: el fabricante debe registrar su establecimiento ante la FDA e incluir sus batas de aislamiento Clase I en la base de datos de la FDA.
- Cumplimiento de los controles generales: el fabricante debe cumplir con los controles generales, que incluyen: registro del establecimiento, listado de dispositivos, cumplimiento de los requisitos de etiquetado, fabricación de acuerdo con las Buenas Prácticas de Manufactura (GMP/QSR) y notificación de eventos adversos.
- Sin revisión de la FDA: La FDA no revisa activamente los datos de seguridad y efectividad de estos dispositivos Clase I exentos antes de su comercialización, pero están sujetos a vigilancia e inspección posteriores a la comercialización.
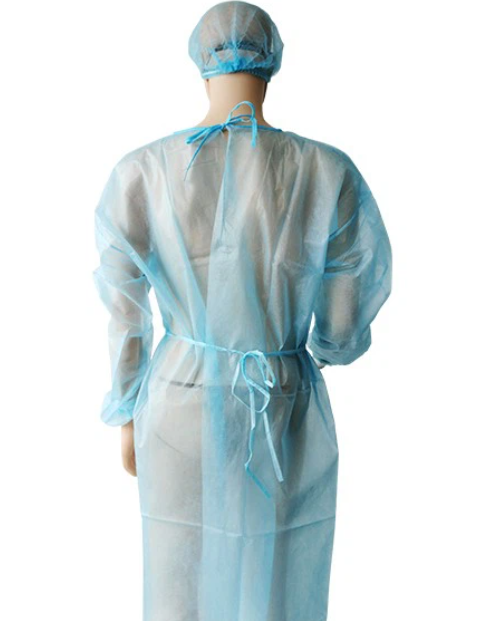
Ya sean Clase I o II, todas las batas de aislamiento comercializadas en los EE. UU. deben validar su rendimiento según estándares de consenso. El estándar principal es:
- ANSI/AAMI PB70: *Rendimiento de barrera contra líquidos y clasificación de prendas y cortinas protectoras destinadas a su uso en instalaciones de atención médica.*
- Esta norma establece cuatro niveles de protección (Niveles 1-4) en función de la resistencia de la bata a la penetración de líquidos bajo presión creciente.
- Para una presentación 510(k) para una bata de Clase II, la prueba según AAMI PB70 es un componente central para demostrar una equivalencia sustancial.
- Para la adquisición, especificar el nivel AAMI PB70 requerido (por ejemplo, Nivel 2 para aislamiento estándar, Nivel 3 para emergencias o durante un procedimiento de broncoscopia) es más crítico que simplemente buscar un estado de 'autorización de la FDA'.
Para hospitales y clínicas, comprender esta distinción es vital para la gestión de riesgos y el cumplimiento:
- Diligencia debida en las adquisiciones: al comprar batas de aislamiento, especialmente para procedimientos de riesgo moderado a alto, el centro debe verificar el estado de la FDA del producto. Para aplicaciones críticas, deben solicitar el número de autorización 510(k) (número K) del fabricante y el resumen de las pruebas de rendimiento (incluido el nivel AAMI PB70).
- Cumplimiento de la Comisión Conjunta: Los organismos de acreditación esperan que las instalaciones utilicen dispositivos médicos de acuerdo con el uso previsto registrado o aprobado por la FDA y las instrucciones del fabricante.
- Responsabilidad: el uso de una bata de aislamiento que no esté debidamente autorizada/registrada para el uso previsto, o el uso de una bata de Clase I para un procedimiento con alto contenido de líquidos, expone a la instalación a una responsabilidad significativa en caso de un evento de exposición.
Para el trabajo y la exportación de OEM globales, se aplican otros marcos regulatorios:
- Unión Europea (UE): las batas de aislamiento están reguladas según el Reglamento de dispositivos médicos (MDR) como dispositivos de Clase I o Clase IIa, y requieren una Marca CE después de una evaluación por parte de un Organismo Notificado (para clases superiores) o una autodeclaración (para algunos dispositivos de Clase I).
- Otros mercados: países como Canadá (Health Canada), Japón (PMDA) y Australia (TGA) tienen sus propios requisitos regulatorios, que a menudo implican la revisión de los datos de desempeño frente a estándares reconocidos.
En el contexto del uso de equipos de visualización avanzados, la elección de la bata de aislamiento suele depender del procedimiento:
- Procedimientos con alto contenido de líquidos: durante una intubación con un videolaringoscopio donde se utiliza succión activa, o durante una broncoscopia con lavado, el personal requiere batas AAMI PB70 Nivel 3 o 4, que casi con certeza son dispositivos de Clase II, aprobados por 510(k).
- Manipulación con poco líquido: un técnico que instala un procesador de imágenes médicas en un cuarto de servicio limpio puede que solo necesite una bata de aislamiento básica (Clase I) para higiene general.
Como OEM, cuando proporcionamos kits o carros de procedimiento completos que incluyen PPE, debemos garantizar que las batas de aislamiento incluidas tengan el estado regulatorio correcto para el mercado previsto (por ejemplo, autorización de la FDA para EE. UU., marca CE para Europa).
Para responder definitivamente a la pregunta: '¿Las batas de aislamiento deben estar aprobadas por la FDA?' No, no reciben la 'aprobación de la FDA'. Sin embargo, están sujetas a una estricta regulación de la FDA. El requisito depende de sus declaraciones de protección: las batas de aislamiento que afirman tener un nivel de protección de barrera de fluidos de moderado a alto (normalmente AAMI PB70 Nivel 2 y superior para uso quirúrgico o de exposición a fluidos) deben obtener la autorización 510(k) de la FDA como dispositivos de Clase II. Las batas de aislamiento básicas para un riesgo mínimo son dispositivos de Clase I que deben estar registrados y listados por la FDA, pero están exentos de la revisión previa a la comercialización. Para los proveedores de atención médica y los especialistas en adquisiciones, la tarea crucial es hacer coincidir el estado de la bata con la FDA y su nivel de rendimiento validado por AAMI PB70 con el riesgo clínico específico. En una era en la que la diversificación de la cadena de suministro es común, verificar esta documentación regulatoria y de desempeño es un componente no negociable de la seguridad del paciente y del personal, tan fundamental como garantizar la esterilidad de un ureteroscopio desechable o la calibración de un procesador de imágenes médicas.
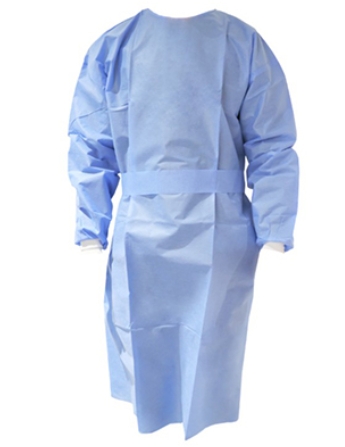
La aprobación de la FDA es un término específico para el proceso de revisión más estricto, generalmente para nuevos dispositivos o medicamentos de soporte vital de Clase III. Las batas de aislamiento no pasan por esto. La autorización de la FDA (510(k)) es el camino para la mayoría de las batas de aislamiento. Significa que la FDA revisó los datos del fabricante y determinó que la bata es 'sustancialmente equivalente' a un dispositivo ya comercializado legalmente. Es una determinación de equivalencia, no una aprobación independiente de seguridad y eficacia.
Puede consultar las bases de datos públicas de la FDA:
1. Para dispositivos autorizados 510(k) (Clase II): utilice la base de datos de notificaciones previas a la comercialización 510(k). Busque por el nombre del fabricante, el nombre del producto o el número 510(k) (número K).
2. Para dispositivos registrados/listados (todas las clases): utilice la base de datos de listado de dispositivos y registro de establecimientos de la FDA. Busque por el nombre del fabricante o el número de registro para ver los dispositivos enumerados, incluidas las batas de aislamiento de Clase I.
Los fabricantes de renombre también proporcionarán su estado de la FDA y sus números de autorización/lista a pedido.
No necesariamente. 'Registrado por la FDA' a menudo indica un dispositivo de Clase I, que generalmente está diseñado para un riesgo de exposición a líquidos de mínimo a bajo. La cirugía implica una exposición moderada a alta a líquidos, lo que requiere una bata que cumpla con un estándar más alto AAMI PB70 (Nivel 3 o 4), que sería un dispositivo Clase II, aprobado por 510(k). El uso de una bata de Clase I meramente 'registrada' en cirugía sería un uso no indicado en la etiqueta y una grave violación de seguridad. Siempre haga coincidir el uso previsto autorizado de la bata y el nivel AAMI con el procedimiento.
Si bien la FDA no *exige* el cumplimiento de ninguna norma voluntaria en particular, para que un fabricante obtenga la autorización 510(k) para una bata de aislamiento de Clase II, debe demostrar su desempeño. Las pruebas según el estándar ANSI/AAMI PB70 son la forma más práctica y universalmente reconocida de hacerlo. Por lo tanto, prácticamente todas las batas de aislamiento comercializadas legalmente con alguna afirmación significativa de barrera contra fluidos habrán sido probadas y clasificadas según AAMI PB70. Es el punto de referencia de la industria.
Las consecuencias pueden ser graves:
- Acción regulatoria: la FDA puede emitir advertencias, confiscar productos o solicitar medidas cautelares.
- Fallo de acreditación: Organizaciones como The Joint Commission pueden citar a la instalación por incumplimiento de estándares que requieren el uso de dispositivos apropiadamente regulados.
- Mayor responsabilidad: en caso de exposición del personal o infección del paciente atribuida a un EPP inadecuado, el centro asumiría toda la responsabilidad, ya que el estado reglamentario de la bata no proporcionaría una defensa. Es posible que el seguro no cubra tales incidentes.
- Daño reputacional: Pérdida de confianza del personal y de la comunidad.
[1] https://www.fda.gov/medical-devices/personal-protective-equipment-infection-control/isolation-gowns
[2] https://www.fda.gov/medical-devices/overview-device-regulation/classify-your-medical-device
[3] https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfPMN/pmn.cfm
[4] https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfRL/rl.cfm
[5] https://www.aami.org/docs/default-source/standards-library/ansi-aami-pb70.pdf
[6] https://www.ecfr.gov/current/title-21/chapter-I/subchapter-H/part-878/subpart-D/section-878.4040
[7] https://www.fda.gov/media/136449/download
[8] https://www.cdc.gov/infectioncontrol/guidelines/isolation/index.html
[9] https://www.jointcommission.org/standards/standard-faqs/hospital-and-hospital-clinics/infection-prevention-and-control-ic/000002266/


