


Aufrufe: 222 Autor: Lake Veröffentlichungszeit: 14.01.2026 Herkunft: Website


Inhaltsmenü
● Einführung: Navigieren im Regulierungslexikon
● Die FDA-Klassifizierung von Isolationskitteln
● Die Wege zum Markt: Freigabe vs. Registrierung
>> 1. Für Isolationskittel der Klasse II (mittlere bis hohe Barriere)
>> 2. Für Isolationskittel der Klasse I (Minimal-Niedrige Barriere)
● Wichtige Standards und Leistungsvalidierung
● Auswirkungen auf Gesundheitseinrichtungen und Beschaffung
● Der globale Kontext: CE-Kennzeichnung und andere Märkte
● Die Verbindung zu medizinischer Visualisierung und OEM-Praxis
● Häufig gestellte Fragen (FAQ)
>> 1. Was ist der Unterschied zwischen der FDA-„Zulassung“ und der „Freigabe“ für Isolationskittel?
>> 4. Müssen alle in den USA verkauften Isolationskittel den AAMI PB70-Standard erfüllen?
In der streng regulierten Welt des Gesundheitswesens ist die Unterscheidung zwischen Genehmigung, Freigabe und Registrierung von entscheidender Bedeutung für den Marktzugang und die Einhaltung von Vorschriften. Diese Expertise erstreckt sich auf das Verständnis der Anforderungen an alle Medizinprodukte, einschließlich persönlicher Schutzausrüstung (PSA). Ein häufiger Punkt, an dem Beschaffungsspezialisten, Gesundheitsverwalter und sogar Hersteller verunsichert sind, ist die Frage, ob dies der Fall ist Isolationskittel erfordern eine FDA-Zulassung. Dieser Artikel bietet eine endgültige Erläuterung der regulatorischen Haltung der US-amerikanischen Food and Drug Administration (FDA) zu Isolationskitteln, erläutert die nuancierten Unterschiede zwischen Zulassung, Freigabe und Registrierung und erläutert die Compliance-Verpflichtungen für Hersteller und Gesundheitseinrichtungen.

Der Begriff „FDA-zugelassen“ wird umgangssprachlich oft verwendet, um zu bedeuten, dass ein Produkt in den Vereinigten Staaten legal vermarktet wird. Aus regulatorischer Sicht hat „Zulassung“ jedoch eine spezifische Bedeutung, die typischerweise mit Hochrisikogeräten der Klasse III (wie implantierbaren Herzschrittmachern) oder neuen Medikamenten in Verbindung gebracht wird. Isolationskittel fallen unter eine andere Regulierungskategorie. Das Verständnis der korrekten Terminologie – von der FDA zugelassen oder von der FDA registriert – ist für eine konforme Beschaffung, Herstellung und Verwendung von entscheidender Bedeutung.
Die FDA reguliert Isolationskittel als Medizinprodukte. Ihre Einstufung richtet sich nach dem Verwendungszweck und dem Risikograd, den sie für Patienten und Anwender darstellen.
- Verwendungszweck: Zum Schutz des Trägers vor der Übertragung von Mikroorganismen und Körperflüssigkeiten in Patientenisolationssituationen und zum Schutz des Patienten vor dem Träger.
- FDA-Klassifizierung: Die FDA klassifiziert OP-Kittel und andere OP-Bekleidung als Medizinprodukte der Klasse II (spezielle Kontrollen). Die Klassifizierung von Isolationskitteln hängt jedoch insbesondere von ihrer beanspruchten Leistung ab.
- Isolationskittel, die angeblich ein mäßiges bis hohes Maß an Flüssigkeitsbarriereschutz bieten (z. B. solche, die für chirurgische oder andere flüssigkeitsintensive Eingriffe geeignet sind), werden in der Regel als Produkte der Klasse II eingestuft.
- Isolationskittel, die nur für einen minimalen bis geringen Schutz vor Flüssigkeitsbarrieren vorgesehen sind (z. B. für die Grundversorgung von Patienten, bei denen nicht mit einer erheblichen Flüssigkeitsexposition zu rechnen ist), können als Produkte der Klasse I (allgemeine Kontrollen) reguliert werden.
Diese Klassifizierung bestimmt den regulatorischen Weg zur Markteinführung.
Dies ist der Kern der Antwort auf die Titelfrage.
Für diese Kittel ist eine 510(k)-Zulassung der FDA erforderlich (häufig als „Premarket Notification“ bezeichnet). Sie erhalten keine „FDA-Zulassung“.
- 510(k)-Freigabeprozess: Der Hersteller muss der FDA nachweisen, dass sein neuer Isolierkittel im Wesentlichen einem bereits auf dem Markt befindlichen, bereits auf dem Markt befindlichen, bereits zugelassenen „Prädikatsprodukt“ gleichwertig ist (z. B. einem anderen zugelassenen Isolierkittel mit ähnlichem Verwendungszweck und ähnlichen technischen Eigenschaften).
- Erforderliche Nachweise: Die Einreichung enthält detaillierte Informationen zu Design, Materialien, Leistungstests gemäß anerkannten Standards (wie ANSI/AAMI PB70), Kennzeichnung und Biokompatibilität.
- Ergebnis: Nach erfolgreicher Prüfung gibt die FDA das Produkt für die Vermarktung frei. Der Hersteller erhält ein „Freigabeschreiben“, kein „Genehmigungsschreiben“.
Diese Kleider sind von der 510(k)-Prüfung vor dem Inverkehrbringen ausgenommen. Sie sind jedoch nicht unreguliert.
- FDA-Registrierung und -Listung: Der Hersteller muss seine Niederlassung bei der FDA registrieren und seine Isolationskittel der Klasse I in der Datenbank der FDA auflisten.
- Einhaltung allgemeiner Kontrollen: Der Hersteller muss allgemeine Kontrollen einhalten, darunter: Betriebsregistrierung, Geräteauflistung, Einhaltung der Kennzeichnungsanforderungen, Herstellung gemäß Good Manufacturing Practices (GMPs/QSR) und Meldung unerwünschter Ereignisse.
- Keine FDA-Überprüfung: Die FDA überprüft die Sicherheits- und Wirksamkeitsdaten dieser ausgenommenen Produkte der Klasse I vor ihrer Vermarktung nicht aktiv, sie unterliegen jedoch einer Überwachung und Inspektion nach dem Inverkehrbringen.
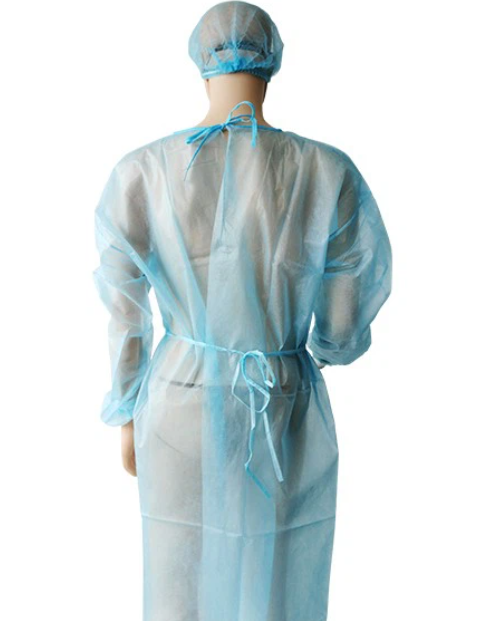
Unabhängig davon, ob es sich um Klasse I oder II handelt, sollte die Leistung aller in den USA vermarkteten Isolationskittel anhand von Konsensstandards validiert werden. Der Primärstandard ist:
- ANSI/AAMI PB70: *Flüssigkeitsbarriereleistung und Klassifizierung von Schutzkleidung und -vorhängen zur Verwendung in Gesundheitseinrichtungen.*
- Diese Norm legt vier Schutzstufen fest (Stufen 1–4), basierend auf der Widerstandsfähigkeit des Kittels gegen das Eindringen von Flüssigkeiten unter zunehmendem Druck.
- Bei einer 510(k)-Einreichung für ein Kleid der Klasse II ist die Prüfung gemäß AAMI PB70 eine zentrale Komponente, um eine wesentliche Gleichwertigkeit nachzuweisen.
- Für die Beschaffung ist die Angabe der erforderlichen AAMI PB70-Stufe (z. B. Stufe 2 für die Standardisolierung, Stufe 3 für die Notaufnahme oder während eines Bronchoskopieverfahrens) wichtiger als nur die Suche nach einem „FDA-zugelassenen“ Status.
Für Krankenhäuser und Kliniken ist das Verständnis dieser Unterscheidung für das Risikomanagement und die Compliance von entscheidender Bedeutung:
- Sorgfaltspflicht bei der Beschaffung: Beim Kauf von Isolationskitteln, insbesondere für Verfahren mit mittlerem bis hohem Risiko, sollte die Einrichtung den FDA-Status des Produkts überprüfen. Für kritische Anwendungen sollten sie die 510(k)-Freigabenummer (K-Nummer) des Herstellers und eine Zusammenfassung der Leistungstests (einschließlich AAMI PB70-Level) anfordern.
- Einhaltung der Joint Commission: Akkreditierungsstellen erwarten von den Einrichtungen, dass sie medizinische Geräte gemäß ihrem von der FDA zugelassenen oder registrierten Verwendungszweck und den Anweisungen des Herstellers verwenden.
- Haftung: Die Verwendung eines Isolationskittels, der nicht ordnungsgemäß für den vorgesehenen Verwendungszweck zugelassen/registriert ist, oder die Verwendung eines Klasse-I-Kittels für einen Eingriff mit hohem Flüssigkeitsgehalt setzt die Einrichtung im Falle eines Expositionsereignisses einer erheblichen Haftung aus.
Für die globale OEM-Arbeit und den Export gelten andere regulatorische Rahmenbedingungen:
- Europäische Union (EU): Isolationskittel unterliegen der Medizinprodukteverordnung (MDR) als Geräte der Klasse I oder IIa und erfordern eine CE-Kennzeichnung nach einer Bewertung durch eine benannte Stelle (für höhere Klassen) oder einer Selbsterklärung (für einige Geräte der Klasse I).
- Andere Märkte: Länder wie Kanada (Health Canada), Japan (PMDA) und Australien (TGA) haben ihre eigenen regulatorischen Anforderungen, die häufig die Überprüfung von Leistungsdaten anhand anerkannter Standards beinhalten.
Im Zusammenhang mit der Verwendung moderner Visualisierungsgeräte ist die Wahl des Isolationskittels oft verfahrensabhängig:
- Verfahren mit hohem Flüssigkeitsgehalt: Während einer Intubation mit einem Videolaryngoskop, bei dem aktive Absaugung verwendet wird, oder während einer Bronchoskopie mit Spülung benötigt das Personal Kittel der Stufe 3 oder 4 nach AAMI PB70, bei denen es sich mit ziemlicher Sicherheit um Geräte der Klasse II, 510(k) handelt.
- Umgang mit wenig Flüssigkeit: Ein Techniker, der einen medizinischen Bildprozessor in einem sauberen Hauswirtschaftsraum einrichtet, benötigt möglicherweise nur einen einfachen Isolationskittel (Klasse I) für die allgemeine Hygiene.
Als OEM müssen wir bei der Bereitstellung kompletter Behandlungssets oder -wagen mit PSA sicherstellen, dass alle gebündelten Isolationskittel den korrekten regulatorischen Status für den beabsichtigten Markt haben (z. B. FDA-Zulassung für die USA, CE-Kennzeichnung für Europa).
Um die Frage definitiv zu beantworten: „Müssen Isolationskittel von der FDA zugelassen werden?“ – Nein, sie erhalten keine „FDA-Zulassung“. Sie unterliegen jedoch strengen FDA-Vorschriften. Die Anforderung hängt von ihren Schutzansprüchen ab: Isolationskittel, die ein mäßiges bis hohes Maß an Flüssigkeitsbarriereschutz beanspruchen (typischerweise AAMI PB70 Level 2 und höher für chirurgische oder flüssigkeitsexpositionelle Anwendungen), müssen als Geräte der Klasse II eine FDA 510(k)-Zulassung erhalten. Einfache Isolationskittel für minimales Risiko sind Produkte der Klasse I, die bei der FDA registriert und gelistet sein müssen, aber von der Prüfung vor dem Inverkehrbringen ausgenommen sind. Für Gesundheitsdienstleister und Beschaffungsspezialisten besteht die entscheidende Aufgabe darin, den FDA-Status des Kittels und sein validiertes AAMI PB70-Leistungsniveau an das spezifische klinische Risiko anzupassen. In einer Zeit, in der die Diversifizierung der Lieferkette weit verbreitet ist, ist die Überprüfung dieser Regulierungs- und Leistungsdokumentation ein nicht verhandelbarer Bestandteil der Patienten- und Personalsicherheit, ebenso grundlegend wie die Gewährleistung der Sterilität eines Einweg-Ureteroskops oder die Kalibrierung eines medizinischen Bildprozessors.
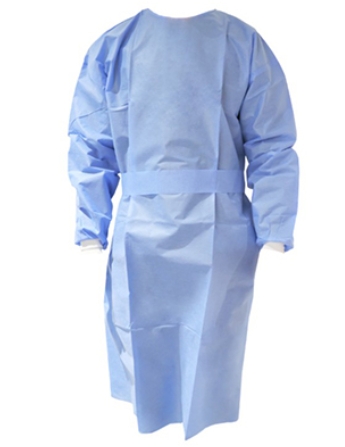
Die FDA-Zulassung ist ein spezifischer Begriff für den strengsten Prüfprozess, typischerweise für neue lebenserhaltende Geräte oder Medikamente der Klasse III. Isolationskittel machen das nicht durch. Für die meisten Isolationskittel gilt die FDA-Zulassung (510(k)). Dies bedeutet, dass die FDA die Daten des Herstellers überprüft und festgestellt hat, dass der Kittel „im Wesentlichen gleichwertig“ mit einem bereits legal vermarkteten Prädikatprodukt ist. Es handelt sich um eine Feststellung der Gleichwertigkeit, nicht um eine unabhängige Bestätigung der Sicherheit und Wirksamkeit.
Sie können die öffentlichen Datenbanken der FDA überprüfen:
1. Für 510(k) zugelassene Geräte (Klasse II): Verwenden Sie die 510(k) Premarket Notification Database. Suchen Sie nach dem Herstellernamen, dem Produktnamen oder der 510(k)-Nummer (K-Nummer).
2. Für registrierte/gelistete Geräte (alle Klassen): Verwenden Sie die FDA Establishment Registration & Device Listing Database. Suchen Sie nach dem Namen oder der Registrierungsnummer des Herstellers, um die aufgelisteten Produkte anzuzeigen, einschließlich Isolationskittel der Klasse I.
Seriöse Hersteller geben auf Anfrage auch ihren FDA-Status und ihre Freigabe-/Listungsnummern bekannt.
Nicht unbedingt. „FDA-registriert“ weist häufig auf ein Gerät der Klasse I hin, das normalerweise für ein minimales bis geringes Flüssigkeitsexpositionsrisiko vorgesehen ist. Bei einer Operation ist eine mäßige bis hohe Flüssigkeitsexposition erforderlich, weshalb ein Kittel erforderlich ist, der einem höheren AAMI PB70-Standard (Stufe 3 oder 4) entspricht, bei dem es sich um ein Gerät der Klasse II mit 510(k)-Zulassung handelt. Die Verwendung eines lediglich „registrierten“ Klasse-I-Kittels bei chirurgischen Eingriffen wäre eine Off-Label-Verwendung und ein schwerwiegender Verstoß gegen die Sicherheit. Passen Sie immer den genehmigten Verwendungszweck und den AAMI-Wert des Kittels an den Eingriff an.
Obwohl die FDA die Einhaltung eines bestimmten freiwilligen Standards nicht *vorschreibt*, muss ein Hersteller, um die 510(k)-Zulassung für einen Isolationskittel der Klasse II zu erhalten, die Leistung nachweisen. Das Testen nach dem ANSI/AAMI PB70-Standard ist die allgemein anerkannte und praktischste Methode, dies zu tun. Daher wurden praktisch alle legal vermarkteten Isolationskittel mit einer sinnvollen Angabe zur Flüssigkeitsbarriere gemäß AAMI PB70 getestet und klassifiziert. Es ist der Branchenmaßstab.
Die Folgen können schwerwiegend sein:
- Regulatorische Maßnahmen: Die FDA kann Warnungen aussprechen, Produkte beschlagnahmen oder einstweilige Verfügungen erwirken.
- Versäumnis bei der Akkreditierung: Organisationen wie die Joint Commission können die Einrichtung wegen Nichteinhaltung von Standards, die die Verwendung entsprechend regulierter Geräte erfordern, anführen.
- Erhöhte Haftung: Im Falle einer Exposition des Personals oder einer Infektion des Patienten, die auf unzureichende PSA zurückzuführen ist, trägt die Einrichtung die volle Haftung, da der gesetzliche Status des Kittels keinen Schutz bietet. Die Versicherung deckt solche Vorfälle möglicherweise nicht ab.
- Reputationsschaden: Vertrauensverlust bei Mitarbeitern und der Community.
[1] https://www.fda.gov/medical-devices/personal-protective-equipment-infection-control/isolation-gowns
[2] https://www.fda.gov/medical-devices/overview-device-regulation/classify-your-medical-device
[3] https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfPMN/pmn.cfm
[4] https://www.accessdata.fda.gov/scripts/cdrh/cfdocs/cfRL/rl.cfm
[5] https://www.aami.org/docs/default-source/standards-library/ansi-aami-pb70.pdf
[6] https://www.ecfr.gov/current/title-21/chapter-I/subchapter-H/part-878/subpart-D/section-878.4040
[7] https://www.fda.gov/media/136449/download
[8] https://www.cdc.gov/infectioncontrol/guidelines/isolation/index.html
[9] https://www.jointcommission.org/standards/standard-faqs/hospital-and-hospital-clinics/infection-prevention-and-control-ic/000002266/


